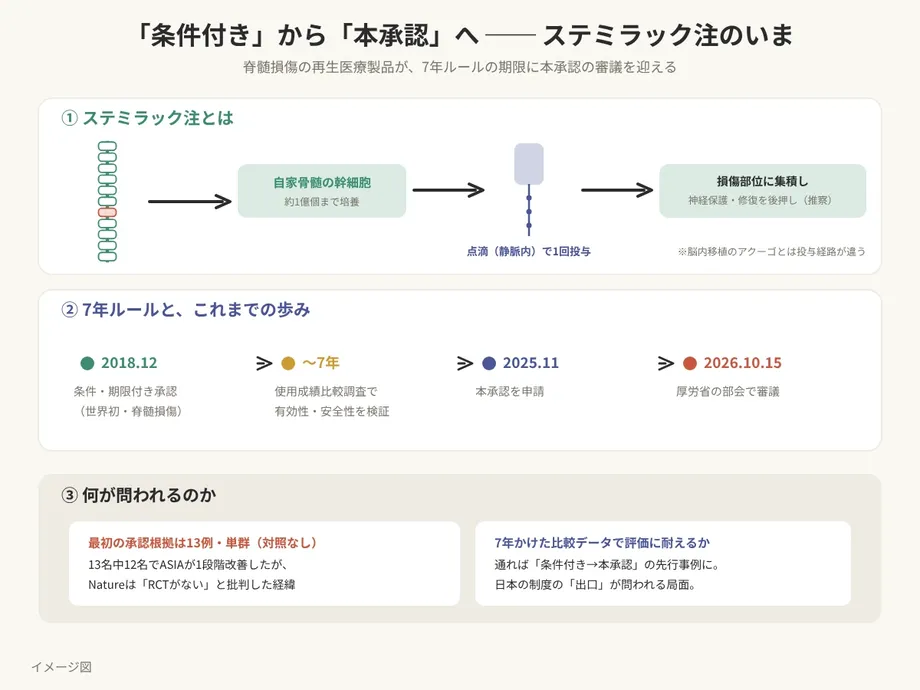
La décision du 15 octobre fait avancer un traitement approuvé pour la première fois en 2018
Le 15 octobre, un comité consultatif du ministère japonais de la Santé a approuvé l’autorisation de mise sur le marché complète de Stemirac, le traitement des lésions de la moelle épinière de Nipro. Cette décision fait avancer un produit utilisé en clinique dans le cadre d’une autorisation conditionnelle de sept ans. Le comité a accepté de nouveaux éléments concernant l’efficacité et d’autres aspects du traitement, ouvrant la voie à une décision officielle du ministre de la Santé.
Sommaire
- La décision du 15 octobre fait avancer un traitement approuvé pour la première fois en 2018
- Les exigences posées par le Japon avant l’accès anticipé
- Comment sont utilisées les cellules de la moelle osseuse du patient
- Les résultats obtenus chez les 13 premiers patients
- Pourquoi une amélioration du grade de la lésion peut recouvrir des réalités différentes
- Conception de la comparaison ultérieure
- Pourquoi l’autorisation a suscité des critiques
- À quels patients le traitement était destiné
- Le suivi de la sécurité
- Points clés
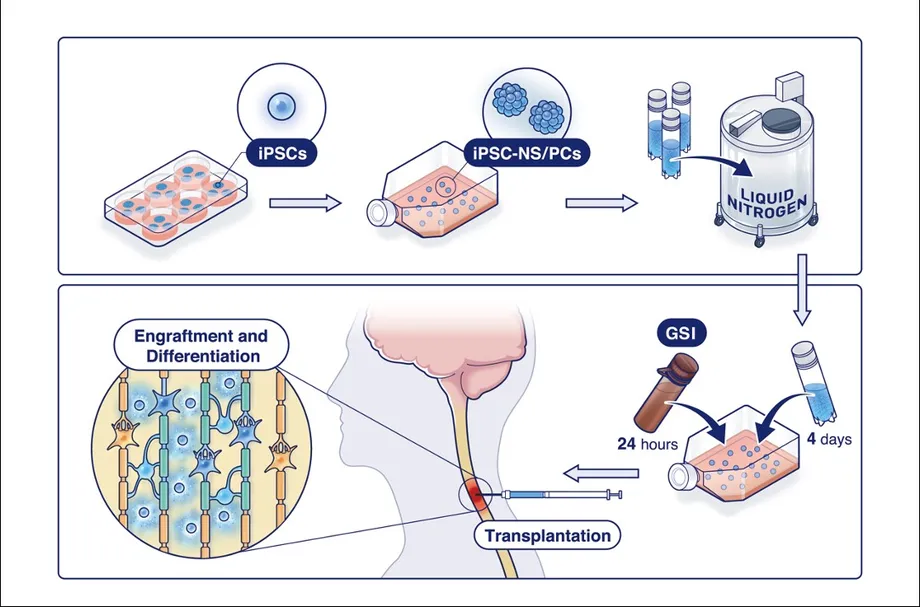
Stemirac utilise des cellules prélevées dans la moelle osseuse du patient, cultivées à l’extérieur du corps, puis réinjectées par perfusion intraveineuse. Nipro l’a développé avec des chercheurs de l’université de médecine de Sapporo, dont le professeur Osamu Honmou. Le traitement vise à améliorer les symptômes neurologiques et les capacités physiques après une lésion traumatique de la moelle épinière.
Le comité a présenté Stemirac comme le premier produit de médecine régénérative au Japon à passer d’une autorisation conditionnelle à durée limitée à une autorisation complète. Pour les patients, la principale conséquence immédiate est la perspective d’un traitement qui sortirait de son cadre réglementaire provisoire. Stemirac était déjà disponible dans ce cadre et pris en charge par l’assurance maladie japonaise.
L’avis favorable du 15 octobre constitue une étape consultative ; l’autorisation ministérielle devrait suivre. Les détails de l’annonce ne précisaient ni l’année de cette réunion, ni la date de la décision ministérielle définitive, ni les résultats chiffrés de la nouvelle évaluation. L’historique réglementaire et les résultats des études publiées permettent néanmoins de comprendre l’importance de cette décision : le Japon a initialement autorisé l’accès au traitement tout en demandant à Nipro de recueillir des données plus solides durant son utilisation en clinique.
Les exigences posées par le Japon avant l’accès anticipé
Le rapport des délibérations de 2018 du ministère de la Santé, du Travail et des Affaires sociales fait état d’une décision du comité, le 21 novembre 2018, recommandant une autorisation conditionnelle de sept ans. L’Agence des produits pharmaceutiques et des dispositifs médicaux, ou PMDA, a conclu que Stemirac était susceptible d’apporter un certain bénéfice et que sa sécurité était acceptable au regard du bénéfice attendu.
La PMDA a également demandé une évaluation complémentaire, les données cliniques étant limitées. Le cadre d’autorisation, appliqué en vertu de l’article 23-26 de la loi japonaise sur les produits pharmaceutiques et les dispositifs médicaux, a permis d’amorcer le traitement tandis que le fabricant recueillait des données en vue d’une demande d’autorisation ultérieure.
Deux conditions essentielles accompagnaient cet accès. Le traitement devait être administré par un spécialiste expérimenté des lésions de la moelle épinière, dans un établissement en mesure de gérer les urgences, et chaque patient traité devait être inclus dans l’évaluation exigée avant le renouvellement de la demande.
Les principales étapes retracent le parcours du traitement, de la demande initiale au dernier avis favorable du comité :
- 29 juin 2018 : Nipro dépose sa demande initiale d’autorisation de mise sur le marché.
- 21 novembre 2018 : Le comité du ministère recommande une autorisation conditionnelle assortie d’une durée limite de sept ans.
- 28 décembre 2018 : L’autorisation conditionnelle de mise sur le marché est accordée.
- 20 février 2019 : Un projet de directive ministérielle définit les critères de sélection des patients ainsi que les exigences relatives au traitement et aux établissements.
- 20 janvier 2020 : Une pétition demande au ministre de la Santé de retirer l’autorisation et de reprendre les essais cliniques.
- 15 octobre : Le comité du ministère donne un avis favorable à l’autorisation complète, qui devrait ensuite être délivrée par le ministre.
Comment sont utilisées les cellules de la moelle osseuse du patient
Stemirac contient des cellules souches mésenchymateuses, souvent désignées par le sigle MSC. Ces cellules peuvent libérer des substances qui influencent l’inflammation et soutiennent d’autres cellules. Le terme autologue, employé dans la description du produit, signifie que les cellules proviennent de la personne qui reçoit le traitement.
Le procédé de fabrication de Nipro commence par le prélèvement de moelle osseuse et de sang périphérique. Les cellules sont ensuite cultivées et multipliées à l’extérieur du corps. La méthode initialement approuvée prévoyait une dose intraveineuse de 50 à 200 millions de cellules, dans la limite d’une dose maximale calculée en fonction du poids corporel.
Le mécanisme d’action proposé repose sur plusieurs processus. Les cellules pourraient se rassembler près des tissus médullaires endommagés, libérer des substances qui contribuent à protéger les nerfs et réguler l’inflammation. La directive du ministère évoque également la possibilité que les cellules se différencient en cellules du système nerveux. Ensemble, ces actions visent à limiter l’aggravation des lésions et à favoriser la récupération.
Les expériences animales examinées par la PMDA ont contribué à expliquer comment des cellules injectées dans une veine pourraient atteindre la moelle épinière. Lors d’une expérience sur des rats, des cellules marquées étaient visibles au niveau et autour de la lésion une semaine après la perfusion. Une autre expérience a détecté environ 5,5 % des MSC de rat administrées au niveau de la lésion. La PMDA a accepté l’explication du fabricant sur la façon dont les cellules se déplacent dans l’organisme, tout en notant que le mécanisme précis qui les attire vers la lésion restait incertain.
Les résultats obtenus chez les 13 premiers patients
Le projet de directive sur les modalités optimales d’utilisation du ministère, présenté le 20 février 2019, décrit l’étude de phase II qui a étayé l’autorisation initiale. Elle portait sur 13 adultes d’un même centre médical, âgés de 21 à 66 ans, avec un âge médian de 54 ans. Tous avaient subi une lésion traumatique de la moelle épinière cervicale, dans la région du cou.
Au départ, 17 personnes avaient été inscrites ; 13 remplissaient les critères ultérieurs et ont reçu le traitement. L’étude était ouverte, c’est-à-dire que les patients et les cliniciens savaient quel traitement était administré. Elle ne comportait pas non plus de groupe témoin recevant uniquement les soins habituels.
Le critère principal était une amélioration d’au moins un grade sur l’échelle de déficience de l’American Spinal Injury Association, ou AIS, environ 220 jours après la lésion, par rapport à l’évaluation réalisée juste avant le traitement. Douze des 13 patients ont progressé d’au moins un grade, soit 92,3 %.
Les groupes de départ étaient restreints : six patients étaient classés AIS A, deux AIS B et cinq AIS C. Cinq des six patients initialement classés A ont progressé d’au moins un grade, de même que les deux patients classés B et les cinq classés C. Trois des 13 patients, soit 23,1 %, ont progressé d’au moins deux grades.
La PMDA a jugé ces résultats suffisamment prometteurs pour justifier un accès conditionnel. Son examen a également relevé que la récupération naturelle et la rééducation pouvaient contribuer à l’amélioration, et a demandé une comparaison avec des patients recevant les traitements habituels.
Pourquoi une amélioration du grade de la lésion peut recouvrir des réalités différentes
Les grades AIS décrivent les capacités motrices et sensitives préservées après une lésion de la moelle épinière. Le grade A correspond à la catégorie la plus grave : aucune fonction motrice ni sensitive n’est préservée dans les segments sacrés les plus bas. Le grade B indique une sensibilité préservée, sans fonction motrice suffisante pour être classé comme une atteinte motrice incomplète. Les grades C et D correspondent à des niveaux croissants de fonction motrice préservée, tandis que le grade E indique des résultats normaux sur l’échelle.
Un passage du grade A au grade B peut donc correspondre à une récupération de la sensibilité. Un passage du grade A au grade C implique une récupération de la fonction motrice. La PMDA a tenu compte de cette distinction pour concevoir l’évaluation ultérieure : pour les patients initialement classés A, elle a retenu comme critère principal une amélioration d’au moins deux grades.
L’autonomie au quotidien a été évaluée séparément à l’aide de la mesure d’indépendance après lésion médullaire, appelée SCIM-III. Cette échelle attribue jusqu’à 100 points dans les domaines des soins personnels, de la respiration, de la gestion de la vessie et des intestins, ainsi que de la mobilité. Ces activités déterminent directement le niveau d’aide dont une personne a besoin.
L’essai initial a enregistré une hausse moyenne de 27,2 points au SCIM-III pour l’ensemble des 13 patients. Les résultats variaient fortement selon la gravité initiale : la hausse moyenne était de 3,3 points pour les patients de grade A, de 9,5 pour ceux de grade B et de 62,8 pour ceux de grade C. La PMDA a signalé une amélioration sur cette mesure chez 12 patients ; un patient initialement classé A n’a progressé ni à l’AIS ni au SCIM-III.
La différence entre les deux mesures a influé sur le suivi réglementaire. La PMDA a demandé à la fois des évaluations neurologiques et des mesures de la fonction quotidienne, afin de mettre en regard une amélioration sur l’échelle des lésions et l’évolution de l’autonomie pratique.
Conception de la comparaison ultérieure
La présentation de l’autorisation conditionnelle de Nipro décrit une enquête comparative auprès de personnes ayant reçu Stemirac et de personnes éligibles qui ne l’ont pas reçu. Le fabricant présente cette enquête comme le moyen de vérifier l’efficacité et la sécurité du traitement avant de demander une autorisation complète. La page décrit la phase d’autorisation conditionnelle et n’annonce pas la décision du 15 octobre.
Les principaux critères portent sur des patients âgés de 20 à 70 ans ayant subi une lésion traumatique de la moelle épinière cervicale. Pour ceux initialement classés AIS A, l’enquête mesure la proportion de patients progressant d’au moins deux grades. Pour les patients initialement classés B ou C, elle mesure la proportion progressant d’au moins un grade.
La comparaison va d’une évaluation réalisée six à huit semaines après la lésion à une autre effectuée vers le 180e jour, avec une marge de 30 jours de part et d’autre. Le critère principal de l’essai initial était évalué vers le 220e jour. La conception ultérieure repose donc sur son propre point de départ, sa période de suivi et ses groupes de gravité.
La PMDA avait d’abord indiqué qu’une comparaison randomisée, dans laquelle l’attribution des traitements se fait par tirage au sort, serait préférable. La randomisation contribue à constituer des groupes présentant des caractéristiques initiales similaires. L’agence a accepté comme solution de repli pratique une comparaison prospective avec des patients éligibles non traités, après la mise à disposition de Stemirac, tout en exigeant des efforts pour rendre les groupes comparables et les évaluations objectives.
Pourquoi l’autorisation a suscité des critiques
Une pétition adressée en janvier 2020 au ministre de la Santé de l’époque, Katsunobu Kato, demandait le retrait de l’autorisation conditionnelle de Stemirac et le retour du produit aux essais cliniques. Elle estimait que les 13 patients et l’absence de groupe témoin laissaient trop d’incertitudes sur la part du traitement, de la récupération naturelle et de la rééducation dans les améliorations observées.
La pétition contestait également l’idée qu’une récupération importante était peu probable chez les patients classés AIS A. Elle citait des recherches faisant état d’améliorations avec les soins habituels et demandait un encadrement plus strict du système d’autorisation conditionnelle, notamment une plus grande transparence et des limites aux prolongations de délai.
Le chirurgien orthopédiste Hiroshi Kawaguchi est revenu sur la question dans une analyse publiée en janvier 2026, mise en ligne le 7 janvier. Il y examine la conception des essais, l’évaluation des résultats et les risques liés à l’utilisation commerciale d’un traitement remboursé par les pouvoirs publics avant l’accumulation de données suffisamment solides.
L’article de Kawaguchi témoigne d’un débat persistant sur la rapidité avec laquelle les patients devraient pouvoir accéder au traitement et sur la manière de mesurer ses bénéfices de façon convaincante. La décision initiale de la PMDA a permis un accès précoce assorti d’un suivi obligatoire ; les critiques réclamaient des données comparatives plus robustes avant toute utilisation commerciale. L’avis favorable du 15 octobre place les résultats de ce suivi au cœur de l’évaluation de l’avancée réglementaire du traitement.
À quels patients le traitement était destiné
L’indication initialement autorisée couvrait les lésions traumatiques de la moelle épinière chez les patients classés AIS A, B ou C. La PMDA l’a limitée aux lésions traumatiques, car l’essai portait sur cette population. L’étude initiale ne comportait par ailleurs aucune donnée sur des patients initialement classés AIS D.
Le projet de directive de 2019 recommandait de concentrer dans un premier temps l’utilisation du traitement sur les patients AIS A, en invoquant une capacité de production limitée et l’évaluation du bénéfice dans ce groupe. Le calendrier prévoyait un prélèvement de moelle osseuse dans les 31 jours suivant la lésion, en tenant compte de l’état du patient, puis une perfusion dès que la fabrication était achevée.
Pour les familles, ces exigences supposent de coordonner rapidement après la lésion l’évaluation, le prélèvement, la fabrication et le transfert entre établissements hospitaliers. Dans l’essai initial, les perfusions ont eu lieu entre 43 et 54 jours après la lésion. Le parcours de soins comprenait également une rééducation et l’organisation de la continuité des soins après le transfert.
Les besoins sont importants au Japon. Dans son examen de 2018, la PMDA estimait qu’au moins 100 000 personnes vivaient avec une lésion de la moelle épinière et qu’environ 5 000 nouveaux patients étaient recensés chaque année ; des estimations ultérieures publiées avec l’annonce de l’autorisation faisaient état d’environ 6 000 lésions annuelles et de plus de 200 000 personnes vivant avec des séquelles durables. Les critères d’éligibilité et le calendrier précoce de prélèvement déterminent quels patients peuvent suivre ce parcours de traitement.
Le suivi de la sécurité
L’étude initiale n’a enregistré aucun décès ni autre événement indésirable grave. Deux patients ont présenté une anémie attribuée au prélèvement sanguin, et un patient a ressenti une douleur au point de ponction de la moelle osseuse. La PMDA a qualifié ces événements de non graves et demandé que la collecte de données de sécurité se poursuive.
Le projet de directive du ministère prévoyait le prélèvement d’environ 50 millilitres de moelle osseuse et d’un total de 960 millilitres de sang périphérique pour la préparation à la fabrication. Il avertissait que les prélèvements pouvaient être particulièrement éprouvants pour les enfants, les personnes de faible poids et les patients déjà anémiques. L’essai initial portait sur des adultes.
Les hôpitaux devaient disposer d’installations adaptées aux prélèvements, d’une capacité de soins intensifs, de dispositifs de rééducation et de moyens d’intervention rapide en cas de complications. La directive préconisait de surveiller la respiration et les signes vitaux pendant et après la perfusion, car les produits cellulaires administrés par voie intraveineuse peuvent comporter des risques, notamment de caillots sanguins et d’obstruction des vaisseaux pulmonaires. Elle abordait également les réactions allergiques et les risques infectieux.
L’évolution de Stemirac vers une autorisation complète marque une avancée dans le processus réglementaire mis en place en 2018. Pour les patients et les cliniciens, les priorités concrètes restent une évaluation par un spécialiste, une explication claire des bénéfices et des risques attendus, une rééducation coordonnée et une attention soutenue aux résultats fonctionnels.
Points clés
- Le 15 octobre, un comité du ministère japonais de la Santé a donné un avis favorable à l’autorisation complète de Stemirac ; l’autorisation ministérielle devrait suivre.
- Nipro et l’université de médecine de Sapporo ont développé le traitement à partir de cellules prélevées dans la moelle osseuse de chaque patient.
- Le Japon a initialement accordé une autorisation conditionnelle en décembre 2018, pour une durée de sept ans et avec un suivi obligatoire.
- Dans l’étude initiale, 12 adultes sur 13 ont progressé d’au moins un grade AIS et trois ont progressé d’au moins deux grades.
- L’évaluation ultérieure comparait les patients traités à des patients éligibles non traités et utilisait des critères différents selon la gravité de la lésion.
- L’indication initiale couvrait les lésions traumatiques de la moelle épinière classées AIS A, B ou C, avec un traitement dans des établissements spécialisés correctement équipés.