Une voie d’élimination des protéines ouvre une nouvelle piste de recherche
Des chercheurs de l’université de Nagoya et d’institutions partenaires ont identifié une voie qui aide les cellules à dégrader TDP-43, une protéine qui s’accumule anormalement chez de nombreuses personnes atteintes de sclérose latérale amyotrophique, ou SLA. Cette découverte indique une piste possible pour agir sur l’un des processus associés à la mort des cellules nerveuses qui contrôlent les mouvements.
Sommaire
- Une voie d’élimination des protéines ouvre une nouvelle piste de recherche
- Le rôle de TDP-43 dans la SLA
- Comment TBK1 active le processus d’élimination
- Les résultats de l’étude antérieure sur IKKβ
- Préserver la protéine utile tout en limitant les dommages
- Ce que révèle l’étude des tissus de la moelle épinière
- Pourquoi la signalisation immunitaire doit être étudiée avec soin
- Points clés
L’étude, intitulée TBK1 eliminates aggregation-prone monomeric TDP-43 through an IFNβ-immunoproteasome pathway in ALS models, a été publiée en libre accès dans EMBO Reports le 5 octobre 2026, avec le DOI 10.1038/s44319-026-00953-8. Parmi ses auteurs figurent Shohei Sakai, Kotaro Oiwa, Yohei Iguchi, Seiji Watanabe, Masahisa Katsuno et Koji Yamanaka.
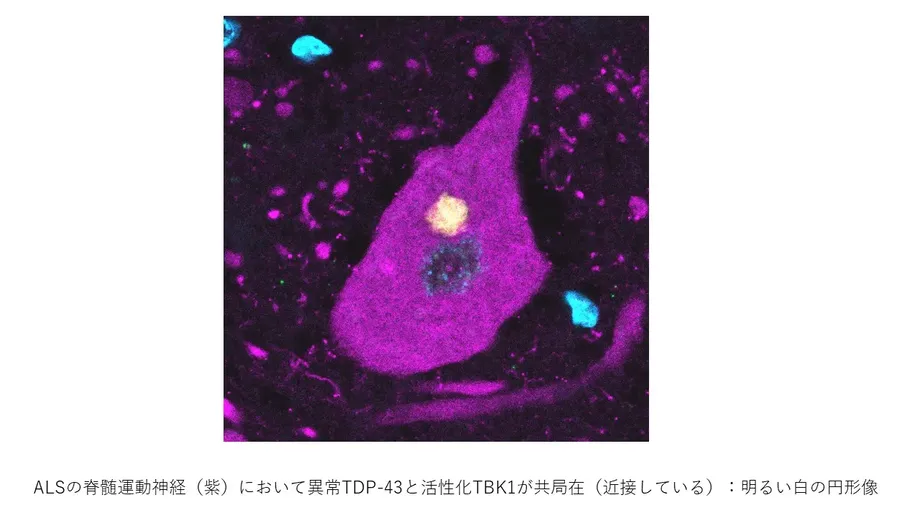
Cette voie fait intervenir une protéine appelée TBK1, un messager immunitaire appelé interféron bêta, ou IFNβ, et un mécanisme cellulaire connu sous le nom d’immunoprotéasome. Les chercheurs ont constaté que l’interaction avec TDP-43 active TBK1. La TBK1 activée agit ensuite par l’intermédiaire de l’IFNβ pour induire l’immunoprotéasome, qui dégrade et élimine TDP-43.
L’équipe avance que ce système d’élimination pourrait fonctionner moins bien chez les personnes atteintes de SLA, ce qui permettrait à la protéine de s’accumuler. Comprendre à quel stade ce processus échoue pourrait aider les chercheurs à trouver comment soutenir la capacité propre de la cellule à éliminer les substances nocives.
Une étude distincte de l’université de Nagoya, publiée le 10 janvier 2024, avait identifié une autre voie faisant intervenir une enzyme appelée IKKβ. Ces travaux ont montré comment cette enzyme pouvait favoriser la dégradation de TDP-43 anormale dans le cytoplasme de la cellule, sans affecter la TDP-43 normale présente dans le noyau.
Ces deux découvertes offrent aux chercheurs différentes pistes pour étudier un même problème : comment éliminer la TDP-43 nocive tout en préservant le rôle normal de la protéine. La découverte concernant TBK1 porte sur une voie de signalisation immunitaire qui active les mécanismes d’élimination des protéines. L’étude sur IKKβ décrit une modification chimique qui contribue à orienter TDP-43 vers la dégradation.
Pour les patients et leurs proches, cette découverte ouvre avant tout une nouvelle piste de recherche. On ne sait pas encore si l’une ou l’autre de ces voies peut être exploitée dans un traitement sûr capable de ralentir la SLA chez l’être humain, ni quand des essais cliniques pourraient débuter.
Le rôle de TDP-43 dans la SLA
La SLA est une maladie évolutive dans laquelle meurent les motoneurones, les cellules nerveuses qui transmettent les instructions aux muscles. À mesure que ces instructions disparaissent, les muscles s’affaiblissent et diminuent de volume. Les mouvements deviennent plus difficiles, et la maladie peut finir par toucher les muscles nécessaires à la déglutition et à la respiration.
TDP-43 fonctionne normalement principalement dans le noyau, le compartiment qui contient le matériel génétique de la cellule. Elle contribue à la gestion de l’ARN, les molécules qui participent au transport et au traitement des instructions génétiques. Les cellules ont donc besoin d’une quantité suffisante de cette protéine fonctionnelle.
Dans la SLA, TDP-43 peut quitter le noyau et s’accumuler dans le cytoplasme, la partie de la cellule qui l’entoure. Elle peut alors former des agrégats, ou amas. Ces dépôts anormaux sont considérés comme un facteur majeur des lésions des motoneurones.
Selon un communiqué de recherche publié par l’université de Nagoya en 2024, la SLA sporadique représente plus de 90 % des cas. Le terme « sporadique » signifie que la maladie survient sans schéma familial héréditaire apparent. L’université indique que la cause de cette forme reste inconnue et que les traitements ne permettent pas de freiner suffisamment son évolution.
Le défi thérapeutique est donc plus précis que la simple réduction de la quantité de TDP-43 dans l’ensemble de la cellule. Les chercheurs veulent limiter son accumulation nocive tout en protégeant la protéine normale dont les cellules ont besoin.
Comment TBK1 active le processus d’élimination
TBK1 intervient au début de la voie nouvellement décrite. Les chercheurs ont constaté qu’elle s’active lorsqu’elle interagit avec TDP-43, reliant ainsi la présence de la protéine à une réponse susceptible de contribuer à son élimination.
La TBK1 activée agit par l’intermédiaire de l’IFNβ, une cytokine. Les cytokines sont des protéines messagères qui permettent aux cellules de communiquer et de coordonner leurs réponses. Dans cette voie, l’IFNβ contribue à induire l’immunoprotéasome.
Un protéasome est une machine moléculaire qui décompose les protéines en fragments plus petits. Les cellules s’en servent pour éliminer les protéines dont elles n’ont plus besoin ou qui sont endommagées. L’immunoprotéasome est une forme spécialisée associée aux réponses immunitaires.
La séquence décrite par les chercheurs relie ces fonctions : TDP-43 interagit avec TBK1, TBK1 s’active, l’IFNβ transmet le signal et l’immunoprotéasome contribue à dégrader TDP-43. Une protéine associée à une accumulation nocive peut donc aussi participer à l’activation d’une voie permettant de l’éliminer.
L’étude a suivi cette signalisation, de TBK1 à l’immunoprotéasome, en passant par STING, IRF3, IFNβ et JAK/STAT. Cette voie élimine la forme monomérique de TDP-43, susceptible de s’agréger et constituée de molécules protéiques individuelles, indépendamment de l’autophagie, un autre mécanisme d’élimination cellulaire. « Nous identifions ici un axe TBK1-IFNβ-immunoprotéasome comme une nouvelle voie de protéostase indépendante de l’autophagie qui régule l’élimination de TDP-43 », écrivent les auteurs.
Les travaux ont notamment porté sur des expériences menées sur des cellules neuronales et des motoneurones humains dérivés de cellules souches pluripotentes induites, ainsi que sur l’examen de motoneurones de la moelle épinière de personnes atteintes de SLA et sur des souris modèles de SLA SOD1G93A chez lesquelles une copie de Tbk1 avait été supprimée. L’IFNβ a réduit la quantité de TDP-43 monomérique dans les motoneurones dérivés de cellules souches. Dans les tissus de patients, l’expression du récepteur de l’IFNβ était réduite dans les motoneurones de la moelle épinière présentant une pathologie liée à TDP-43. Chez les souris, la suppression d’une copie de Tbk1 a entravé l’induction de l’immunoprotéasome et accru l’accumulation de protéines marquées par l’ubiquitine dans la moelle épinière.
Les chercheurs avancent qu’un fonctionnement insuffisant de ce système pourrait contribuer à l’accumulation anormale de TDP-43 dans la SLA. Les recherches à venir pourront donc se concentrer sur une question précise : quelle partie de la chaîne ne fonctionne pas et peut-on rétablir son activité ?
Les résultats de l’étude antérieure sur IKKβ
Le professeur Masahisa Katsuno et le maître de conférences Yohei Iguchi, de l’École supérieure de médecine de l’université de Nagoya, ont dirigé les travaux distincts sur IKKβ, dont Iguchi était le premier auteur. Leurs résultats ont été publiés dans le Journal of Cell Biology le 10 janvier 2024.
Le communiqué de l’université sur les recherches consacrées à IKKβ décrit une enzyme qui favorise sélectivement la dégradation de TDP-43 dans le cytoplasme. L’article s’intitule IκB kinase phosphorylates cytoplasmic TDP-43 and promotes its proteasome degradation et porte le DOI 10.1083/jcb.202302048.
IKKβ est une kinase, c’est-à-dire un type d’enzyme qui fixe des groupes phosphate sur les protéines. Ce processus, appelé phosphorylation, peut modifier le comportement d’une protéine, sa localisation ou la manière dont les autres mécanismes cellulaires la prennent en charge.
L’équipe a constaté qu’IKKβ modifie TDP-43 en particulier au niveau de Ser92. Cette désignation indique une sérine, l’un des éléments constitutifs de la protéine, en position 92. La modification à cet endroit a favorisé la dégradation de la protéine par le protéasome.
L’emplacement de cette modification est important. On savait déjà que la TDP-43 anormale présente dans la SLA porte un excès de groupes phosphate près de son extrémité carboxyle, l’une des extrémités de la protéine. Les chercheurs ont identifié un rôle de la phosphorylation à un autre endroit, notamment en Ser92, plus proche de l’extrémité opposée.
La phosphorylation peut avoir différents effets selon l’endroit où elle se produit. Ici, la modification était associée à une élimination plus rapide de TDP-43, offrant aux chercheurs une étape moléculaire précise à étudier.
Préserver la protéine utile tout en limitant les dommages
Selon l’université, IKKβ n’a pas affecté le fonctionnement normal de TDP-43 dans le noyau, tout en orientant la TDP-43 pathologique présente dans le cytoplasme vers la dégradation. Cette sélectivité répond à une difficulté centrale : cibler une protéine à la fois indispensable au fonctionnement normal des cellules et impliquée dans la maladie.
Les chercheurs ont également testé cet effet sur des cellules nerveuses de l’hippocampe de souris, une région du cerveau impliquée dans l’apprentissage et la mémoire. Ils ont constaté qu’IKKβ réduisait l’agrégation de TDP-43 et atténuait les dommages associés à ces agrégats.
Cette association est importante : dans l’expérience, la diminution des amas s’est accompagnée d’une réduction des lésions des cellules nerveuses. Les travaux ont donc étudié aussi bien une conséquence biologique de l’accumulation de la protéine que la quantité de protéine accumulée.
L’expérience portait sur des neurones de l’hippocampe, alors que la SLA endommage principalement les motoneurones. Le prochain défi de recherche consistera à comprendre comment l’effet protecteur agit dans les cellules les plus directement touchées par la SLA et comment il pourrait être maintenu dans un organisme vivant.
Ce que révèle l’étude des tissus de la moelle épinière
L’équipe travaillant sur IKKβ a mis au point un anticorps conçu pour reconnaître TDP-43 phosphorylée en Ser92. Les anticorps peuvent servir d’outils de détection très spécifiques et permettre aux chercheurs de localiser au microscope une protéine ou une modification chimique précise dans les tissus.
Lorsque les chercheurs ont appliqué cet anticorps à des tissus de la moelle épinière de personnes atteintes de SLA, certains agrégats présents dans les motoneurones se sont colorés. Cela a montré que la modification en Ser92 identifiée au cours des expériences était également présente dans les tissus humains atteints par la maladie.
L’université a estimé que ces résultats laissaient penser qu’un mécanisme d’élimination active de TDP-43 pouvait déjà fonctionner dans une certaine mesure dans la SLA. Son activité pourrait être trop faible pour suivre le rythme de la maladie.
La découverte concernant TBK1 soulève une possibilité similaire par une autre voie : les cellules pourraient disposer de mécanismes capables d’éliminer TDP-43, sans parvenir à les activer ou à les maintenir suffisamment. Ces deux pistes de recherche mettent en lumière l’équilibre entre l’accumulation des protéines et la capacité de la cellule à les éliminer.
Pourquoi la signalisation immunitaire doit être étudiée avec soin
TBK1, l’IFNβ et l’immunoprotéasome relient cette nouvelle voie d’élimination à l’activité immunitaire. L’étude sur IKKβ fait également intervenir une enzyme dont les fonctions immunitaires sont établies, même si l’action rapportée sur TDP-43 emprunte une autre voie.
IKKβ forme normalement un complexe avec une autre kinase, IKKα, et une protéine de soutien appelée NEMO. Ce complexe régule NF-κB, un système de signalisation impliqué dans les réponses immunitaires, l’inflammation et d’autres activités cellulaires. L’équipe de Nagoya a étudié un rôle d’IKKβ dans la SLA qui n’avait pas été examiné auparavant.
Ces fonctions plus larges rendent la précision particulièrement importante en pratique. Un traitement visant à améliorer l’élimination de TDP-43 devrait tenir compte des autres rôles des protéines ciblées. Les chercheurs devraient également déterminer quelle intensité d’activité est bénéfique et quelles cellules en ont besoin.
Ces études mettent en évidence des processus biologiques précis à examiner : l’activation de la voie TBK1 et IFNβ, l’induction de l’immunoprotéasome et la modification de TDP-43 en Ser92 par IKKβ. Pour la recherche sur la SLA, l’objectif commun est de rendre l’élimination des protéines suffisamment efficace pour protéger les neurones vulnérables tout en préservant les fonctions cellulaires normales.
Points clés
- Des chercheurs de l’université de Nagoya ont identifié une voie reliant TBK1, l’IFNβ et l’immunoprotéasome à l’élimination de TDP-43.
- L’équipe avance qu’une activité insuffisante de cette voie pourrait contribuer à l’accumulation de protéines dans la SLA.
- Une étude distincte publiée le 10 janvier 2024 a montré qu’IKKβ favorise la dégradation de TDP-43 en la modifiant notamment en Ser92.
- IKKβ a agi sélectivement sur la TDP-43 cytoplasmique, sans affecter la TDP-43 nucléaire normale.
- Des expériences sur des neurones de l’hippocampe de souris ont montré une réduction de l’agrégation des protéines et des dommages cellulaires.
- Certains agrégats présents dans les tissus de la moelle épinière de personnes atteintes de SLA portaient la modification en Ser92.
- Pour transformer ces découvertes en traitements, des recherches supplémentaires devront évaluer leur efficacité, leur mode d’administration et leur innocuité.